M4人用药品注册通用技术文档(CTD)详解 药审中心指导原则与元科信息实践
一、引言
人用药品注册通用技术文档(Common Technical Document, CTD)是国际人用药品注册技术协调会(ICH)制定的药品注册文件格式标准,旨在统一全球药品注册申报资料的格式与内容,提高审评效率。中国国家药品监督管理局药品审评中心(CDE)已全面实施ICH M4指导原则,要求药品注册申请人按照CTD格式提交申报资料。元科信息作为专业的医药合规与信息化服务提供商,致力于帮助药企准确理解并高效落地M4 CTD要求。本文结合药审中心相关指导原则与元科信息的实践经验,对M4 CTD的核心要点进行系统梳理。
二、M4 CTD的整体架构
根据ICH M4指导原则,CTD由五个模块构成:
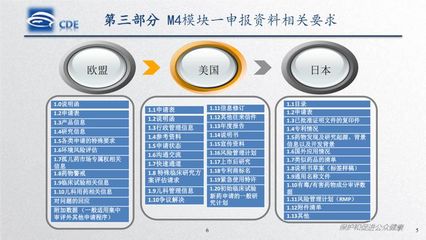
- 模块一(Module 1):行政信息和药品信息,为区域性要求,各注册地区自行规定。中国模块一包括药品名称、申请事项、注册分类、证明性文件、说明书和标签等。
- 模块二(Module 2):CTD摘要,包括质量综述(2.3)、非临床综述(2.4)、临床综述(2.5)、非临床文字和列表(2.6)、临床(2.7)。模块二是对模块三至五内容的高度概括,需由具备相应资质的专家撰写。
- 模块三(Module 3):质量部分,涵盖原料药和制剂的质量控制信息,包括物料控制、生产工艺、结构确证、杂质研究、分析方法验证、稳定性研究等。
- 模块四(Module 4):非临床研究报告,包括药理学、药代动力学和毒理学研究报告。
- 模块五(Module 5):临床研究报告,包括生物药剂学、临床药理学、临床有效性、临床安全性等研究报告。
五个模块形成层次分明、逻辑递进的申报资料体系,模块二至五为ICH统一要求,模块一为区域特定要求。
三、模块一(中国区域)的关键要求
药审中心对模块一的具体要求包括:
- 药品名称:应提供通用名、商品名(如有)、英文名及命名依据,确保与药典标准一致。
- 申请事项与注册分类:明确申请类型(如新药、仿制药、进口药)及注册分类,并说明依据。
- 证明性文件:包括申请人资质证明、专利情况声明、临床试验批件(如适用)、药品生产许可证等。
- 说明书和包装标签:应符合《药品说明书和标签管理规定》,并提供起草说明。
- 风险管理计划:根据要求提交药物警戒与风险管理相关文件。
四、模块二至五的核心内容与撰写要点
1. 模块二:CTD摘要
模块二是审评员快速了解药品全貌的关键入口。质量综述(2.3)应涵盖原料药和制剂的关键质量属性、工艺控制策略、稳定性结论;非临床综述(2.4)和临床综述(2.5)需整合模块四、五的研究数据,突出安全性、有效性结论。文字与列表(2.6/2.7)应以表格形式系统呈现各项研究的关键数据。元科信息建议企业建立跨部门协作机制,确保模块二与模块三至五内容的一致性,避免数据矛盾。
2. 模块三:质量部分
质量部分是仿制药和新药申报的核心,也是发补意见最集中的领域。重点关注:
- 起始物料与关键物料的质量控制及供应商审计信息;
- 生产工艺的开发与验证,包括关键工艺参数的定义与控制策略;
- 杂质谱分析与控制策略,符合ICH Q3系列要求;
- 分析方法验证,参照ICH Q2;
- 稳定性研究,按ICH Q1进行,并承诺上市后稳定性考察。
元科信息在服务实践中发现,模块三常见问题包括杂质限度制定依据不足、分析方法转移数据缺失、稳定性批次代表性不充分等。企业应按照药审中心发布的相关技术指导原则逐项自查。
3. 模块四:非临床研究报告
非临床研究应遵循药物非临床研究质量管理规范(GLP),报告需结构完整、数据真实可溯源。主要内容包括药效学、药代动力学、单次给药毒性、重复给药毒性、遗传毒性、生殖毒性、致癌性(如适用)、局部耐受性等。申报时应提供研究计划、原始数据索引及质量保证声明。
4. 模块五:临床研究报告
临床部分须符合药物临床试验质量管理规范(GCP),包括生物药剂学(如生物等效性研究)、临床药理学(如药物相互作用、特殊人群)、临床有效性与安全性研究。临床研究报告应按ICH E3结构撰写,并提供统计分析计划、数据集及审评所需的其他支持性文件。
五、电子申报与元科信息解决方案
随着药审中心全面推行电子申报(eCTD),企业需关注电子文档的格式规范、文件命名、书签超链接及生命周期管理。元科信息提供从CTD资料撰写辅助、合规审核到eCTD电子提交转化的一站式服务,帮助企业在申报前发现漏洞、提升资料完整性和规范性。通过信息化工具,元科信息协助客户实现多项目CTD资料的标准化管理,显著缩短申报资料准备周期。
六、
M4 CTD不仅是格式要求,更是药品研发质量与申报能力的综合体现。深入理解各模块的内在逻辑与药审中心审评关注点,是企业提高申报成功率的关键。元科信息将持续跟踪国内外法规动态,为医药企业提供专业化、体系化的CTD相关技术服务,助力药品高效合规上市。
如若转载,请注明出处:http://www.sdykcloud.com/product/45.html
更新时间:2026-10-30 17:24:19